医療機器や体外診断薬の承認申請において、書面審査の効率を決めるのは、提出された膨大な技術ファイルではなく、そのすべてを束ねる申請書そのものの設計です。優れた申請書は、審査官が求めている情報を瞬時に見つけ出せるよう構成された「地図」であり、不備や疑問点を最小限に抑えるための「交渉の場」として機能します。このセクションでは、審査プロセス全体を加速させるための、根本的な申請書作成の考え方について解説します。
申請書は「地図」であり「交渉の場」である:審査効率化への意識改革
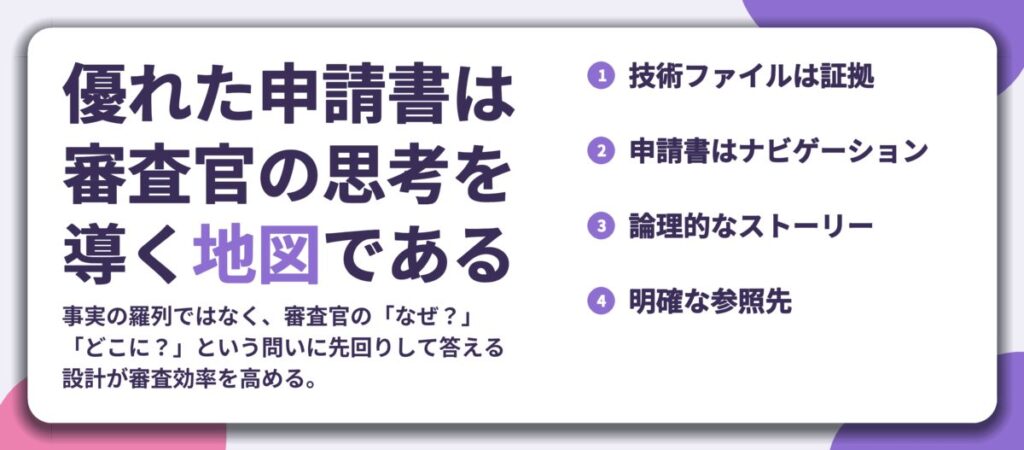
多くの申請者は、申請書を「提出すべき項目を埋めるためのフォーム」と捉えがちです。しかし、これは技術ファイルと申請書の決定的な役割の違いを見誤っています。技術ファイルは製品の安全性と有効性を証明する「証拠」です。一方、申請書は、その証拠を審査官に効率的に提示し、理解と納得を得るための「ナビゲーション」ツールです。ただ事実を羅列するのではなく、審査官の思考プロセスを先読みし、自然に結論へと導く設計が求められます。
申請者の視点:「この欄には何を書けばよいのか?」「要求事項に沿っているか?」に焦点が向き、個別の項目を埋めることだけが目的になりがちです。
審査官の視点:「この申請は何を求めているのか?」「その根拠はどこにあるのか?」「全体像はどうなっているのか?」を素早く把握したいと考えています。申請書は、これらの問いに予め答えていることが理想です。
では、審査官の視点で申請書を評価すると、何が「優れた申請書」と言えるのでしょうか。それは、論理的なストーリーが一貫していること、そして必要な情報への参照が明確であることです。審査官は、申請書を読みながら、常に「なぜ?」「どこに?」という問いを頭の中で繰り返しています。優れた申請書は、その問いが生まれる前に、根拠となる技術ファイルのセクション番号やページを明示し、審査の流れを滞らせません。
| 優れた申請書の特徴 | 凡庸な申請書の特徴 |
|---|---|
| 全体の構成が論理的で、読む順番が自然。 | フォームの順番に従って単に項目を埋めただけ。 |
| 技術ファイル中の根拠への参照(例:Vol.3, Sec. 5.2.1)が具体的。 | 「添付資料参照」などの曖昧な記載が多い。 |
| 複雑な点や判断を要する点について、申請者の見解を簡潔に説明。 | 事実の羅列に終始し、審査官に解釈を一任している。 |
| 用語の定義や略語の説明が初出時にされている。 | 社内用語や専門用語が説明なく使われる。 |
このような申請書の質は、審査プロセス全体に直接的な影響を与えます。明確な地図を手にした審査官は、迷うことなく審査を進められます。その結果、不備通知の発生リスクが大幅に減少し、審査サイクルを短縮できる可能性が高まります。逆に、情報が散在し、論理が追いにくい申請書は、審査官に追加の問い合わせを促し、複数回の往復を生む原因となります。申請書作成の段階で少しでも手間を省こうとすると、後で何倍もの時間を失うことになるのです。
申請書は、単なる提出物ではなく、審査官との最初の対話そのものです。その質が、承認までの道のりの長さを左右することを肝に銘じておきましょう。
申請書作成の戦略的フレームワーク:3つの核心理念
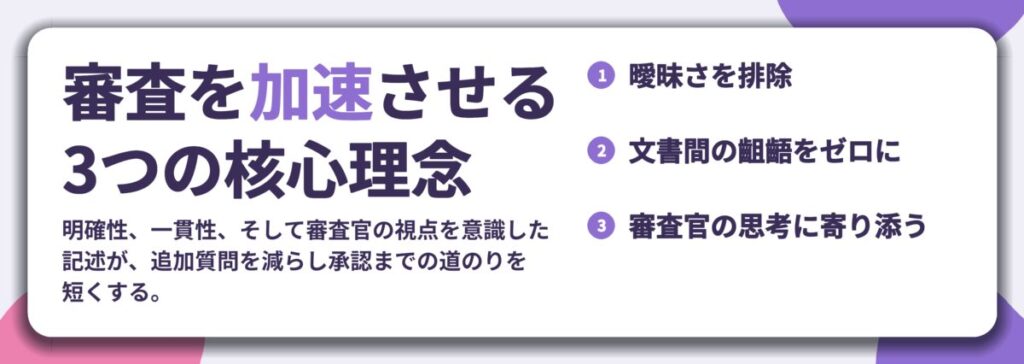
申請書を「地図」として機能させるためには、審査官の思考リズムに寄り添った構造が必要です。ここでは、申請プロセス全体の承認スピードを根本から加速させるために、すべての記載において貫くべき三つの核心理念を解説します。これらは単なる文章作法ではなく、審査官との効果的なコミュニケーションを設計するための戦略です。
理念1:明確性(Clarity) 曖昧さを排除し、一意に解釈できる記述
明確性とは、申請者が伝えたいことを、審査官が誤解の余地なく一度で理解できる状態にすることです。多くの申請者は、自社内で慣用している表現や、技術的背景を共有している前提での記述をしがちです。しかし、審査官はその前提を知りません。曖昧な表現は、審査官に確認のための追加質問を生み、審査期間を無駄に長引かせる最大の原因となります。
- NG例 (曖昧な記述): 「本製品は、既存の同種製品と比較して性能が向上している。」
「同種製品」とは何か。「性能」とはどのパラメータか。「向上」は定量的にどの程度か。 - NG例 (前提に依存した記述): 「前回のフィードバックを反映した設計変更を実施。」
どのフィードバックを、具体的にどの部分に反映したのか。 - NG例 (解釈が分かれる表現): 「必要に応じて滅菌処理を行う。」
「必要」の判断基準は何か。誰が判断するのか。「行う」とは、どの時点でどの方法を用いるのか。
- 改善例 (具体的・定量的): 「本製品の最大流量は、先行製品(製品番号XXX)の15L/minから20L/minに向上した。これはポンプユニットの改良によるものである。」
- 改善例 (参照を明確に): 「審査上の質問Q202X-XXXで指摘されたリスク管理計画の不備について、リスク管理ファイル(文書番号RM-001 Rev.2)のセクション5.3を改訂し、追加の緩和措置を明確に記載した。」
- 改善例 (条件を明確に): 「製品の最終包装前に、無菌性保証水準10⁻³を満たすエチレンオキサイドガス滅菌を、製造工程手順書(SOP-MF-005)に従い必ず実施する。」
明確性を高めるコツは、「5W1H」を意識して文章を書き、主語・対象・条件・数値・参照先を欠落させないことです。第三者の視点、つまり「この文章を初めて読む審査官」の立場で何度も読み直すことが欠かせません。
理念2:一貫性(Consistency) 申請書内部および関連文書との齟齬をゼロに
一貫性は、審査官からの信頼を獲得するための土台です。申請書の記述が、添付する技術ファイルと矛盾していたり、申請書自身の前後の記述が食い違っていたりすると、審査官は申請内容全体の信頼性に疑問を抱きます。些細な不一致が、申請全体に対する根本的な疑念へと発展するリスクがあるのです。
特に注意すべきは、製品名、型番、分類、適用規格の版数、日付などの「固有事項」です。これらはすべての文書で完全に統一されていなければなりません。
- キーワードリストの作成
申請書の草案ができたら、製品名、型番、主要な技術用語、規格番号などを抜き出して「統一用語リスト」を作成します。 - 申請書内部のクロスチェック
作成したリストをもとに、申請書の全ページを精査し、用語や数値に不一致がないかを確認します。 - 関連文書との横断チェック
申請書に記載された参照先を実際に開き、参照先の内容と申請書の記述が一致しているかを確認します。特に、文書番号や版数が正しいか重点的にチェックします。 - 最終レビュー(逆引きチェック)
主要な技術ファイルを開き、その内容が申請書の該当セクションで正しく要約・言及されているかを確認します。申請書から技術ファイルへの「一方通行」の確認だけでは不十分です。
このプロセスを徹底することで、審査官が「この申請者は細部まで正確だ」と感じ、スムーズな審査進行への信頼を築けます。
理念3:構造化(Structure) 情報の階層化と論理的な流れの構築
構造化とは、審査官が求めている情報に、最小の労力で確実にたどり着けるよう設計することです。論理的な流れに沿った階層的な構成は、審査官の理解を助け、評価を容易にします。
効果的な構造化のポイントは次の三つです。
- 結論ファーストで記述する
各セクションや段落の冒頭で、最も伝えたい結論や要点を簡潔に述べます。その後で、その根拠となるデータや詳細な説明を続けます。これにより、審査官は詳細を読む前に全体像を把握できます。 - 参照リンクを戦略的に配置する
申請書は技術ファイルの「目次」としての役割も果たします。詳細なデータや証明資料が必要な箇所では、具体的でクリック可能な参照先を明示します。ただし、参照先が多すぎると煩雑になるため、核心となるデータに絞ることが重要です。 - 審査の論理フローに沿って構成する
申請書の章立ては、単にフォームの順番に従うのではなく、審査官が自然に評価を進められる順序を意識します。一般的には、「製品の特定と分類」「適用規格と適合性宣言」「安全性・有効性の概要」「品質管理体系」という流れが理解しやすい構成です。
これら三つの理念、明確性、一貫性、構造化は、独立したものではなく、相互に支え合うものです。明確な記述が一貫性を保証し、一貫性のある情報が構造化の土台となり、整然とした構造が内容の明確さを際立たせます。次のセクションでは、これらの理念を具体的な申請書のセクションにどのように落とし込むか、実践的なテクニックを詳しく見ていきます。
実践的記載テクニック:審査官の負荷を軽減する具体的な英語表現と構成
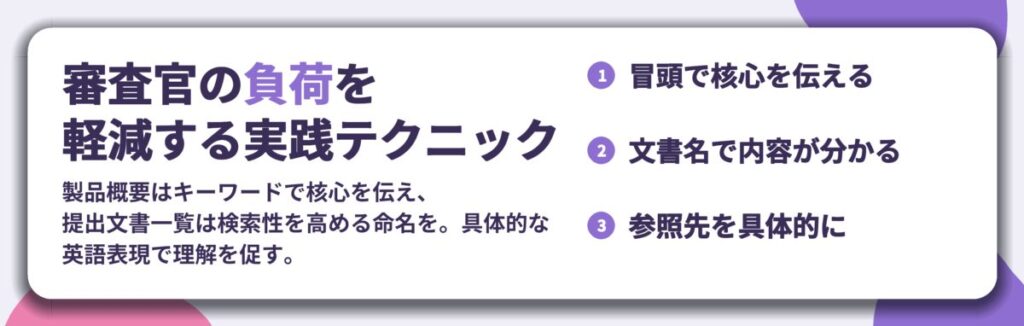
これまで述べた核心理念を、実際の申請書に落とし込むための具体的なテクニックを解説します。審査官の思考プロセスを先読みし、彼らが最も知りたい情報を最も短い時間で見つけ出せるよう設計することが、承認スピードを加速させる鍵です。
製品概要と申請範囲:新規性・複雑性を簡潔に伝える要約の技術
申請書の冒頭にある製品概要は、審査官が最初に目にする「エグゼクティブサマリー」です。このセクションを、長い説明文ではなく、キーワードと短い文で核心を伝えるように設計します。新規性や複雑性は、審査官に追加の注意を喚起する重要な要素です。しかし、長々と書く必要はありません。以下のポイントを簡潔に盛り込みます。
- 製品の一般名と、それが属するリスク分類(例:Class II, Class III)。
- 技術的な「新規性」を一語で表現(例:Novel biomarker, First-in-class design, Modified algorithm)。
- 申請の「複雑性」を簡潔に提示(例:Combination product with drug, Multi-center clinical study required)。
- 最終的な申請目的(例:New device registration, Modification to include new indication)。
悪い例は、「本製品は、従来の技術を大幅に改良した新たなアルゴリズムを搭載し、臨床的に有用なデータを提供する体外診断薬です」のような抽象的で情報密度の低い文章です。これでは何が新しいのか、何を申請したいのかがぼやけます。
提出文書一覧(List of Documents)の最適化:検索性を高める命名規則と構造
提出文書一覧は、審査官が技術ファイルを「検索」するための唯一の目次です。不適切な命名や構造は、審査官に不要な混乱と時間の浪費を強います。最適化の原則は、「具体的な内容」「バージョン」「日付」「参照先」を一目で把握できる命名です。
文書名は、それが「何についての」「どの種類の」文書なのかを具体的に示すこと。例えば、「報告書」ではなく「Biocompatibility Test Report」、「手順書」ではなく「Software Verification and Validation Protocol」とします。必ずバージョン番号(例:v2.1)と改訂日、参照する規格番号(例:ISO 10993-1:2018)を記載します。
以下は、検索性が高い提出文書一覧の理想的な記載例です。コードブロックの代わりに段落で構造を示すことで、その階層を明確にします。
1.0 Administrative Documents
1.1 Application Form (v1.0, 2026-01-15)
1.2 Letter of Authorization (v1.0, 2026-01-10)
2.0 Technical Documentation
2.1 Device Description
2.1.1 Intended Use Statement (v2.0, 2026-01-05)
2.1.2 Device Specification (v3.1, 2025-12-20)
2.2 Risk Management File
2.2.1 Risk Management Plan (v1.2, 2025-11-30) – Ref: ISO 14971:2019
2.2.2 Risk Assessment Report (v1.2, 2025-11-30)
2.3 Clinical Evidence
2.3.1 Clinical Investigation Plan (v4.0, 2025-10-15)
2.3.2 Clinical Study Report – Multi-Center Trial ABC-123 (v1.0, 2026-01-12)
2.4 Performance Evaluation (for IVD)
2.4.1 Analytical Performance Report – Precision, Linearity (v1.5, 2025-12-01)
2.4.2 Clinical Performance Report vs. Comparator Method (v1.5, 2026-01-08)
この構造により、審査官は例えば「臨床試験の報告書は2.3.2にある」「リスク管理計画はISO 14971に準拠している」といった情報を瞬時に把握できます。曖昧な文書名や、深すぎる階層構造は避けましょう。
審査パスと規制戦略の正当性を論理的に主張するセクションの書き方
新規性の高い製品や、複数の規制ルートが考えられる場合、「なぜこの審査パス(例:先端医療機器指定、同等性実証)を選択したのか」を明確に主張することが不可欠です。このセクションでは、単に要件を満たしたことを述べるのではなく、選択の「正当性」と「前向きな根拠」を規制要件に基づいて提示します。
避けるべき書き方は「〜に該当するため、本申請は先端医療機器制度による審査を申請します」という受動的で根拠の薄い記述です。これでは、審査官は「本当に最適なルートか?」と疑問を持ち、追加質問が発生する可能性が高まります。
代わりに、以下の論理構成で書きます。
- 前提の提示:該当する規制上の複数の選択肢を簡潔に列挙する。
- 選択の根拠:自社製品の特性(技術的新規性、既存製品との差異、臨床的優位性)を、選択したルートの要件と照らし合わせて説明する。
- 結論の主張:上記の分析に基づき、選択したルートが「最も適切である」と前向きに結論づける。
この論理的な比較を視覚化するために、テーブルを活用すると効果的です。
| 審査パス候補 | 自社製品の特性 | 適合性/選択理由 |
|---|---|---|
| 通常審査 (Conventional Review) | ・測定原理に新規アルゴリズムを採用 ・既存の比較方法に対する臨床的優位性のデータあり | 新規性の評価が不十分となる可能性。製品の革新的価値を十分に審査できない。 |
| 先端医療機器制度 (PMA / SaMD Pre-Cert Pilot) | ・革新的技術(AIアルゴリズム)により、未充足ニーズに対応 ・早期の患者アクセスが臨床上強く求められる | 【選択】 制度の目的(革新的技術の早期実用化)と合致。階層的アプローチによる審査が、技術的評価に最適。 |
| デノボ申請 (De Novo Classification Request) | ・同等の既承認品が存在しない ・中程度のリスク(Class II) | 適用可能。ただし、先端医療機器制度を経由することで、より効率的な審査パスが期待できる。 |
このように、選択しなかったルートとその理由も併記することで、申請者が規制環境を深く理解し、最適な戦略を選択したことを審査官に示せます。主張は常に「当社製品は、このルートの要件A、B、Cを満たしており、かつ要件D(例:早期アクセスの必要性)において特に適合しているため、この審査パスが最適である」という前向きな論理で締めくくります。
これらの具体的なテクニックを適用することで、申請書は単なる提出物から、審査官との建設的な対話をリードする戦略的文書へと変貌します。情報の設計と表現の一貫性が、審査プロセス全体の摩擦を劇的に減らし、承認への最短距離を創り出すのです。
ケーススタディで学ぶ:複雑な申請をスムーズにする申請書の設計
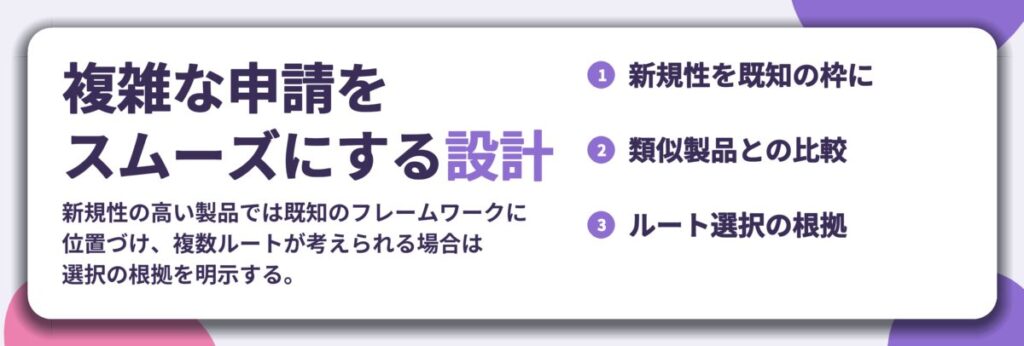
これまでの戦略的フレームワークと具体的なテクニックを、実際の申請プロセスに応用する方法をケーススタディで見ていきます。複雑なケースでは、申請書の構造そのものが審査官の理解を導く設計図となります。ここでは代表的な3つのシナリオを通じて、審査官の思考プロセスを先読みした効果的な記載法を解説します。
ケース1:新規性の高い医療機器(Novel Device)の申請
技術的に新規性の高い製品は、審査官が初めて目にする情報が多いため、理解への負荷が高くなります。申請書は、この新規性を規制の既知のフレームワーク内にどう位置づけるかに注力しなければなりません。
審査官は「何が新しいのか」だけでなく、「その新しさが、既存の規制要件や評価基準とどう関係するのか」を探っています。申請書の冒頭で、新規技術の核心部分を簡潔に定義し、それが従来製品と比較してどのような利点(ベネフィット)とリスク管理上の考慮点をもたらすかを明示します。
具体的な記載では、以下のフローに沿って情報を整理することが有効です。この構造は、製品概要セクションや技術的ファイルの要約に反映させます。
新規性の高い機器の情報整理フロー
- 製品の意図する使用目的(Intended Use)と、それを実現するための動作原理(Principle of Operation)を、従来技術との対比で明確に記述する。
- 技術的新規性の核心を特定し(例えば新しい検出アルゴリズムや生体適合性に優れた素材)、それが安全性・有効性のどの側面に直接的に寄与するかを説明する。
- その新規性によって生じる可能性のある新たなリスクを列挙し、それぞれのリスクがどのように管理・緩和されたかを、関連する試験データ(生体適合性試験、性能試験など)の文書番号と共に示す。
- 類似する既承認製品(Predicate Device)との比較表を作成し、新規点と共通点を視覚的に整理する。これにより、審査官が既知のフレームワークを参照しやすくなる。
ケース2:複数の規制パスが適用可能な体外診断薬(IVD)の申請
体外診断薬の中には、複数の承認ルート(例えば、一般体外診断薬としての届出か、特定のリスク区分に基づく認証か)が検討される場合があります。申請者が選択したルートとその根拠を、審査官が一目で理解できるようにすることが、スムーズな審査の鍵です。
審査官は、申請者がなぜそのルートを選んだのかを検証します。申請書には、採用しなかった他のルートと、その選択をしなかった理由についても簡潔に言及することが有効です。これにより、審査官の検討作業を先回りしてサポートし、問い合わせ(RFDやRFI)を減らすことができます。
記載のポイントは、選択のプロセスを論理的に示すことです。
- ルート選択の根拠: 製品の意図する使用目的、リスク分類、臨床的有用性に基づき、適用される規制要件を列挙する。
- 検討された代替ルート: 検討の過程で除外された他の規制パス(例えばより簡易な届出ルート)を明記し、なぜそのルートが適切でないと判断したのかを、規制ガイドラインの要件を引用して説明する。
- 結論: 最終的に選択した申請ルートが、製品の特性とリスクを最も適切に反映していることを結論づける。
このような記述は、申請書の冒頭や申請の範囲を定義するセクションに配置し、審査官が申請全体を正しい文脈で捉えられるようにします。
ケース3:既承認製品の変更申請(変更の範囲と影響を明確化)
既に承認された製品の仕様変更は、頻繁に行われる申請類型です。ここで最も重要なのは、変更の範囲を漏れなく明確にし、各変更が製品全体の安全性・有効性に与える影響を評価したことを示すことです。審査官は、変更が「重要な変更(Major Change)」にあたるか否かを瞬時に判断する必要があります。
変更箇所を箇条書きで一覧化し、各項目について「変更内容」「変更理由」「安全性・有効性への影響評価」の三点セットで説明します。さらに、その評価を裏付ける検証・妥当性確認試験のデータが、提出文書のどこに含まれているかを文書番号で直接リンクさせます。
以下のような構造で情報を整理することで、審査官のレビュー効率は格段に向上します。
| 変更項目 | 変更内容 | 安全性・有効性への影響と評価根拠 | 関連文書参照 |
|---|---|---|---|
| 原材料のサプライヤー変更 | 従来のサプライヤーAから、同等規格を満たすサプライヤーBへ変更。 | 新材料は同等の生体適合性試験(ISO 10993シリーズ)に合格。性能への影響は認められず。 | 生体適合性試験報告書 (Doc-REF-01) |
| ソフトウェアバージョンアップ | ユーザーインターフェースの改善(バージョン2.0から2.1へ)。 | 核心的なアルゴリズムに変更なし。変更範囲は軽微であり、リスク分析(FMEA)にて新規リスクなしと結論。 | ソフトウェア検証報告書 (Doc-REF-02)、更新済みリスク管理ファイル (Doc-REF-03) |
| 滅菌バリデーションのサイクル追加 | 既承認の滅菌サイクルに、新たなバックアップサイクルを追加。 | 追加サイクルは、既承認サイクルと同等以上の滅菌保証レベル(SAL)を達成。製品性能に悪影響なし。 | 滅菌バリデーション追加報告書 (Doc-REF-04) |
この表形式の要約の後、重要な変更についてはそれぞれの項目についてさらに詳細な説明を加えます。ただし、必ずこの「変更一覧表」を申請書の前半に配置し、審査官が変更の全体像を把握できるようにすることが戦略的です。
ケーススタディで示したように、複雑な申請であればあるほど、申請書は単なる情報の寄せ集めではなく、審査官のレビュープロセスを支援するツールとして設計されるべきです。新規性の位置づけ、ルート選択の論理、変更の影響評価を明確に記述することで、審査官とのコミュニケーションギャップを最小限に抑え、承認に向けたプロセスを加速させることが可能になります。

申請書提出前の最終チェックリスト:内部レビューで見落としがちな盲点
これまで戦略的な記載法と具体的なケースについて解説してきました。しかし、どれほど優れた内容であっても、提出直前のレビュープロセスが不十分であれば、審査遅延や情報照会のリスクを招きます。申請書は完成したら終わりではなく、提出する前の最後の確認が品質と承認スピードを決めるのです。本節では、規制担当者の視点を超えた多角的レビューの方法と、電子申請特有の盲点、そして承認後の活動を見据えた記述の考え方を解説します。
視点を変えた多角的レビューの実施方法
規制担当者は申請書の内容に精通しすぎているため、説明不足や論理の飛躍に気づきにくくなります。内部レビューでは、少なくとも以下の3つの異なる視点で文書を検証することが推奨されます。
- プロジェクトマネージャーによるレビュー: 技術や規制の細部ではなく、「この申請書全体が何を目指しているのか」「製品の価値や新規性が明確に伝わっているか」というビジネス視点での評価を行います。複雑な内容を簡潔に要約するセクションが有効に機能しているかを確認します。
- 技術担当者によるレビュー: 自社の技術をよく知るエンジニアや研究者に、技術記述の正確性と論理の一貫性を確認してもらいます。彼らは、規制文書としての書き方ではなく、「内容そのもの」に注力し、データと結論の間に矛盾がないかをチェックできます。
- 全くの第三者によるレビュー: プロジェクトに関わっていない社内の他部署メンバーや、外部の校正サービスを活用します。彼らは前提知識を持たない「審査官の代理」として、説明が不足している箇所、用語の定義が曖昧な箇所、読みづらい構成を指摘します。
レビュアーには、「この文書を読んで、製品の何が新しく、なぜ安全で有効だと言えるのか、3分で説明できるか」という具体的なタスクを与えると効果的です。
電子申請システム(eSubmission)特有の注意点と最適化
多くの規制当局が電子申請を標準としています。紙の書類とは異なり、審査官は画面上で申請書を読み、検索し、参照します。この電子環境での使いやすさが、審査効率に直結します。
- PDFのブックマーク・しおりの不備: 長文の申請書で、目次から該当セクションへのジャンプができない。または、ブックマークの階層構造が複雑すぎて逆に使いづらい。
- ハイパーリンクの切れや誤り: 文中で「セクション3.1参照」と記載しているが、リンクが正しいページを指していない、またはリンクが設定されていない。
- メタデータの不正確さ: PDFのプロパティ(タイトル、作成者、キーワード)が空欄、または一般的な名前(例:「無題」)のままになっている。審査官が複数のファイルを管理する際の混乱の元となります。
- ファイルサイズの肥大化: 画像やグラフの解像度が高すぎて、ファイルが重く、開いたりページを移動したりするのに時間がかかる。
これらの課題を解決するためには、申請書を「読まれる文書」から「使われるデータベース」として設計する意識が求められます。審査官が知りたい情報に最短でアクセスできるよう、構造化されたナビゲーションを提供することが重要です。
承認後を見据えた記載:ラベリング、上市後調査(PMS)への言及
申請書は承認を得るための一時的な文書ではありません。承認後、製品のライフサイクルを通じて参照される基礎文書(Master File)となります。したがって、将来の変更管理や定期報告をスムーズにするための配慮が必要です。
- ラベリング(表示・添付文書)との整合性: 申請書に記載された性能や使用目的は、製品ラベルや取扱説明書にそのまま反映される必要があります。レビュー時には、これらの文書間で表現や数値に齟齬がないかを厳密に確認します。将来のラベル変更申請を容易にするため、根拠となるデータが申請書のどこに記載されているかを明確にしておきます。
- 上市後調査(PMS)計画への言及: 条件付き承認や、新規性の高い製品の場合、上市後のデータ収集が求められることがあります。申請書の中に、PMSを実施する可能性や、その際の基本的な枠組み(収集するデータの種類、評価項目の考え方)について簡潔に言及しておくことで、将来の協議が円滑になります。具体的な計画書が別途必要な場合でも、「将来の変更として対応可能である」旨の記載は有効です。
- 変更管理のための明確な「ベースライン」設定: どの部分が承認の根幹をなす重要な記述(例:設計の基本原理、主要な性能基準値、製造プロセスのコアステップ)で、どの部分が変更可能な詳細情報なのかを、文書内で意識的に区別しておきます。これにより、将来の仕様変更や製造サイト変更の申請時に、影響評価が迅速に行えます。
- 全体構成: 論理の流れは一貫しているか。審査官が必要な情報を順序よく得られるか。
- 用語の統一: 同じ事柄を指すのに、文書内で異なる用語が使われていないか。
- 相互参照: 文中の「〜を参照」がすべて正しいセクション、ページ、添付ファイルを指しているか。電子リンクは有効か。
- データのトレーサビリティ: 主張や結論の根拠となるデータ(試験報告書番号、図表番号)が明確に示されているか。
- 規制要件への対応: 当局が公表しているガイダンスや必須項目のチェックリストに、すべて回答しているか。
- フォーマット要件: ページ番号、日付、申請者情報など、基本的な書式が遵守されているか。
- 電子ファイル: PDFのブックマーク、メタデータ、ファイル名が適切か。すべての添付ファイルが含まれているか。
最終チェックは単なる誤字脱字の確認ではなく、文書が審査官にとって「使いやすい道具」であり、かつ将来にわたる製品管理の「確かな土台」となっているかを検証するプロセスです。このステップを徹底することで、承認プロセスを加速させると同時に、承認後の規制対応の負荷を軽減することができます。