欧州で医療機器や体外診断用医療機器を販売するためには、MDR/IVDRと呼ばれる厳格な規制をクリアし、審査機関(Notified Body)の認証を得る必要があります。その認証プロセスにおいて、製品の安全性と有効性を証明する根幹となるのが「技術ファイル」です。技術ファイルは、製品の設計、性能、リスク管理、臨床評価などに関するあらゆる技術的・科学的証拠を網羅した総合証明書であり、その質が認証の成否を大きく左右します。
技術ファイルとは何か 規格認証における位置づけとMDR/IVDRでの重要性
技術ファイルは、単なる製品仕様書や取扱説明書とは一線を画す存在です。MDR/IVDRの下では、その完全性と透明性が従来の規制に比べてはるかに厳格に要求されています。Notified Bodyはこのファイルを詳細に審査し、製品のリスクを総合的に評価します。つまり、技術ファイルの作成が認証申請の第一歩であり、最も重要な作業の一つと言えるでしょう。
技術ファイルは、製品の「いかに安全で、いかに有効か」を科学的・技術的に立証するための証拠の集合体です。単なる手順書ではなく、審査機関が製品の全容を理解し、リスクを評価するための基盤資料です。
MDR/IVDRが求める技術ファイルの定義と目的
MDR/IVDRにおける技術ファイルは、製品がすべての安全・性能に関する一般要求事項に適合していることを実証するための文書群と定義されます。その目的は明確で、製品のライフサイクル全体を通じた安全性、性能、リスク管理の妥当性を、客観的で検証可能な証拠に基づいて示すことにあります。これにより、患者や使用者へのリスクを許容可能な範囲に抑え、市場への投入が正当化されます。資料では、認証には「QMS審査」と「技術文書審査」が必須であるとされており、技術ファイルは後者の審査対象そのものです。
取扱説明書や臨床計画書との決定的な違い
技術ファイルは、エンドユーザー向けの取扱説明書や、研究段階で作成する臨床試験計画書とは構成も目的も異なります。
- 取扱説明書:製品の正しい使用方法、注意事項、保守情報を使用者に伝えるための文書です。技術ファイルの一部として包含されることがありますが、技術ファイルそのものではありません。
- 臨床評価計画書・報告書:臨床データの収集計画やその評価結果をまとめた文書です。これらは技術ファイルの中で、製品の臨床的有効性と安全性を証明する核心的な構成要素の一つとなります。
認証プロセスにおける技術ファイルの役割
技術ファイルは、認証プロセスの中心に位置します。Notified Bodyは、製造業者の品質マネジメントシステム(QMS)が適切であることを確認する審査と並行して、提出された技術ファイルの内容を精査します。審査官はこのファイルを通じて、以下の点を詳細に評価します。
- 製品の意図する用途と基本要件への適合性
- 設計・開発プロセスの妥当性とトレーサビリティ
- 特定されたリスクとその管理策の有効性
- 臨床的・科学的データによる安全性・有効性の立証度
- ラベリングや取扱説明書の正確性と完全性
認証取得のプロセスは「製品の安全性試験から、技術文書審査、QMS審査まで」を含む一連の流れです。技術ファイルの内容に不備や不明点があれば、審査は中断され、追加情報の要求や不適合指摘を受けることになります。逆に、論理的で完全性の高い技術ファイルは、審査をスムーズに進め、認証取得への最短ルートを築く礎となります。
MDR/IVDR規制が要求する技術ファイルの必須構成とセクション解説
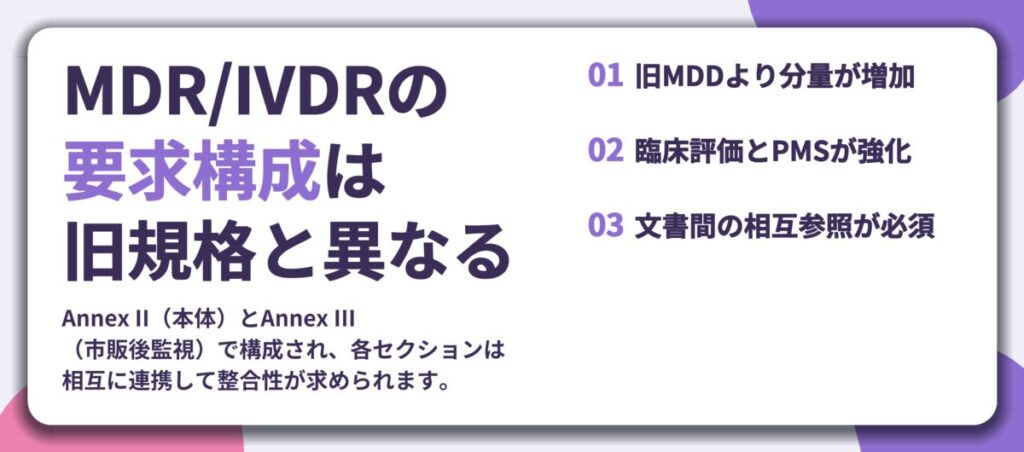
技術ファイルは、規定されたフォーマットに従って製品情報を体系的に整理した「証明書」です。このセクションでは、MDR附属書IIおよびIIIで定められた技術ファイルの必須構成(Technical Documentation)をマップとして解説します。各セクションの記載目的と審査官の着眼点、さらに機器クラスによる文書詳細度の違いを理解することで、整合性の高いファイル構築の第一歩を踏み出せます。
Annex II & IIIで規定される文書構成マップ
MDRの技術ファイルは、大きく分けて二つの柱で構成されます。一つは製品の設計から検証までの全情報を網羅する「本体部分(Annex II)」。もう一つは、市場投入後の安全性と性能を継続的に監視する「市販後監視(PMS)部分(Annex III)」です。これらは独立したファイルではなく、相互に参照し合う一体の文書として作成する必要があります。
| ブロック | 主なセクション(例) | 記載目的と内容 |
|---|---|---|
| 1. 機器の特定 | 機器の説明、リファレンス機器 | 製品名、UDI(機器識別子)、用途、使用環境、想定ユーザー層を明確化する。 |
| 2. 製造者情報 | 製造者情報 | 製造者および欧州内の認定代理人(AR)の詳細情報。 |
| 3. 設計・製造 | 設計、製造プロセス | 設計入力・検証の記録、製造工程と施設の管理状態を示す。 |
| 4. GSPR適合性 | 一般安全性能要件への適合 | MDR附属書Iに列挙された各要件への適合を宣言し、根拠を示す。 |
| 5. 便益・リスク管理 | 便益・リスク分析、リスク管理 | ISO 14971に基づくリスクマトリクス、リスクコントロールの検証証拠。 |
| 6. 検証・妥当性確認 | 前臨床試験、臨床評価報告書(CER)、PMCF計画 | 安全性・有効性の科学的証拠。臨床データと非臨床データを明確に分離して記載する。 |
MDRの技術ファイル要件は、旧規格(MDD)時代と比べて要求される分量が大幅に増加しています。単に旧ファイルを流用すると、構造的な不備を理由に審査機関(Notified Body)から差し戻されるリスクが高まります。特に「臨床評価」と「市販後監視」の要求水準が引き上げられたことが、分量増の主な要因です。
Annex III(PMS)は単独の付録ではなく、Annex IIの各章と相互参照する必要があります。例えば、リスク管理ファイル(セクション5)の出力は市販後監視計画に反映され、その監視結果は臨床評価報告書(セクション6.2)の更新に活用されます。この連携が文書の「生きている」証拠となります。
各セクションの記載目的と審査官の着眼点
審査官は、単に書類が揃っているかどうかではなく、品質マネジメントシステム(QMS)と技術ファイルの内容が矛盾なく整合しているかを重視します。各セクションには、審査官が特に注視するポイントがあります。
- Device Description(機器の説明):基本情報が曖昧でないか。UDI-DI、Basic UDI-DIが正しく記載され、製品の特定に役立つか。
- 設計・製造セクション:設計履歴書(DHF)が、MDRが求める設計エビデンスのフォーマットに適切にマッピングされているか。ISO 13485(品質管理)、ISO 14971(リスク管理)、IEC 62304(ソフトウェア)、IEC 62366-1(ユーザビリティ)など関連規格への適合が示されているか。
- リスク管理ファイル:旧規格(MDD)のリスク分析を流用せず、最新のEU整合規格(EN ISO 14971:2019/A11:2021)に沿った具体的なリスクマトリクスと検証証拠が開示されているか。差し戻し事例の多くがこの点に起因するとされています。
- 臨床評価報告書(CER):著者の臨床的独立性が確保されているか。製品の規制承認や販売に直接利害関係のある担当者が執筆すると、「独立性なし」と判定されるリスクがあります。また、同等性評価を行う場合は、技術的特性、生物学的特性、臨床的性能の3要件を同時に充足するエビデンスが必要です。
- 前臨床試験とCERの境界:動物試験などのデータをCERに混在させず、明確に分離して記載する必要があります。日本では一体管理されることが多いため、この区別を見落としがちです。
クラス別(I, IIa, IIb, III)での文書詳細度の違い
要求される文書の詳細度と証拠の厳格さは、機器のリスククラスに応じて変化します。クラスが上がるほど、求められる証拠の量と質、そして作成にかかる時間が増加します。
- クラスI(低リスク):一般的な安全性・性能要件(GSPR)への適合宣言が中心。臨床評価が不要な場合もありますが、市販後監視の文書は必須です。
- クラスIIa(中リスク):設計と製造の詳細な記録、リスク管理ファイル、臨床評価報告書(多くの場合は既存文献のレビューで足りる)が必要になります。
- クラスIIb(中高リスク):クラスIIaの要件に加え、より厳格な臨床評価が求められます。多くの場合、PMCF(市販後臨床追跡調査)による実臨床データの収集計画とその実施報告が継続的に要求されます。
- クラスIII(高リスク):最も厳格な審査が行われます。臨床データに基づく有効性・安全性の実証がほぼ必須となり、PMCF計画はより詳細かつ長期にわたるものになります。設計検証の証拠も、シミュレーションだけでなく実試験データが強く求められます。
重要なのは、クラスに関わらず、「Device Description」から「Post-Market Surveillance」までの流れが体系的であり、各セクションの記述が相互に矛盾しないことです。リスク管理ファイルで特定された残留リスクは、市販後監視計画でどのようにモニタリングするかが明示され、その監視結果が次のリスク評価や臨床評価の更新に活かされる。この一連の「証拠の循環」を文書上で明確に示すことが、審査通過のための鍵となります。

Notified Body審査を通過する英語技術ファイルの作成原則
技術ファイルの構成を理解しても、それを審査官に「納得させる」文書に昇華できなければ、意味がありません。Notified Bodyの審査官は、単に文書が揃っているかをチェックするのではなく、その内容が規制要求事項を満たし、品質管理システム(QMS)と整合しているかを厳密に評価します。このセクションでは、審査をスムーズに通過するための、英語での記述に焦点を当てた実践的な原則を解説します。
主張を裏付ける『証拠ベースの記述』の書き方
審査官が最も重視するのは、主張に対する具体的な「証拠」です。例えば、「本製品は安全性が高い」という記述だけでは不十分です。何をもって安全性が高いと判断したのか、その根拠となるデータを提示しなければなりません。
証拠ベースの記述の核心は、「何を」(What)主張するかに加えて、「なぜ」(Why)その主張が成り立つのかを論理的に示すことです。MDRでは、MDD時代に「リスク分析を実施した」という記載で済んだ箇所が、具体的なリスクマトリクスとリスクコントロール検証のエビデンスの開示を要求されます。これは「証明の精度」が格段に上がったことを意味します。
主張(結論)→ それを支える規格への適合性(方法)→ 具体的な検証データや結果(証拠)の順で記述します。これにより、文書のトレーサビリティ(追跡可能性)が確保され、審査官の理解と承認を得やすくなります。
悪い例: The device is safe and effective.
良い例: The device meets the safety and performance requirements of MDR Annex I GSPR 1 and 9, as demonstrated by the successful completion of biocompatibility testing per ISO 10993-1 and the clinical evaluation report which confirms the benefit-risk ratio is positive.
規制要求事項への直接的な言及方法(MDR/IVDR Article引用)
技術ファイルは、規制の要求に「応える」ための文書です。したがって、各セクションで何の規制条項に対応しているかを明示することが極めて有効です。これにより、審査官はあなたの文書が体系的に規制をカバーしていることを一目で確認できます。
最も効果的な方法の一つが、「規格への対応表」を作成し、本文中でそれを参照することです。例えば、Annex Iの一般安全性能要件(GSPR)に対して、自社製品がどのように各項目を満たしているのかを表形式でまとめます。本文では、「GSPR要件 14.2(電気的安全性)への適合性は、セクション 6.1の試験報告書XXXおよび対応表YYYに示す通りである」と記述します。
- 具体的な規格番号(例: ISO 14971:2019、IEC 62366-1)を記載する。
- MDR/IVDRの特定のArticle(条項)やAnnex(附属書)を参照する。
- 「要求されている」「規定に従い」といった表現で、自社の対応が受動的ではなく能動的であることを示す。
明確で曖昧さのない技術英語の表現テクニック
英語の技術文書では、明確さがすべてです。曖昧な表現は、解釈の余地を生み、審査官の追加質問や差し戻しの原因になります。特に、責任の所在が不明確になる受動態の乱用は避けるべきです。
能動態を使用し、行動の主体(多くの場合は「製造者」)を明確にします。また、規制用語の翻訳精度も重要です。日本語の薬事用語を直訳しただけでは、EUの規制文脈で意図が正しく伝わらないケースがあります。ある技術文書作成ガイドによれば、日本企業が審査で躓くポイントの一つに「英訳の規制用語精度(直訳では落ちる)」が挙げられています。
- 受動態を避け、能動態を使う: 「Tests were performed」ではなく「The manufacturer performed tests to verify…」とする。
- あいまいな修飾語を避ける: 「very safe」「quite effective」ではなく、具体的なデータや基準を示す。
- 一貫した用語を使用する: 同じ概念には常に同じ英単語を使い、同義語での言い換えを避ける。
- 「shall」「must」「should」の使い分け: 規格では「shall」が要求事項、「should」が推奨事項を示す。自社の主張では「demonstrates」「confirms」等を使う。
技術ファイルはQMS文書と別個に作成されるべきではありません。両者が整合していないと、提出時にトレーサビリティで問題が生じます。英語で記述する技術ファイルの内容は、設計履歴書(DHF)や手順書など、QMSの下で生成・管理されたエビデンスと完全に一致している必要があります。この一貫性こそが、Notified Bodyの審査官に「信頼できる製造者」であることを示す、最も強力な証拠となるのです。

主要セクションの実践的記載例とテンプレート
技術ファイルの構成や記述原則を理解しても、具体的に各セクションをどう記述すれば審査官の疑問を残さずに済むのかは、多くの申請者にとっての壁となります。ここでは、記述の難易度が高く、審査の焦点となる3つの主要セクションについて、記載の要点と実際の英文テンプレート例をご紹介します。
Device Description & Specificationの具体的な書き方
製品の仕様を単に羅列するだけでは不十分です。審査官が見ているのは、各仕様がどのように「意図された用途」を実現し、安全性に寄与しているかという論理的なつながりです。
- 仕様の根拠を明記する:なぜその材料、寸法、性能値が選ばれたのか。代替案との比較や、基準規格への適合性を示します。
- 意図された用途との紐付け:「このセンサーの精度(±0.5%)により、臨床的に意味のある生体信号の変化を検出できる」など、仕様が臨床的価値にどう結びつくかを説明します。
- 保守性と清掃・消毒の考慮:再利用可能な機器の場合、仕様が定期的なメンテナンスや確実な滅菌プロセスを可能にしていることを示します。
The device housing is constructed from polycarbonate (ISO 10993-5 compliant), selected for its high impact resistance and transparency. This material choice directly supports the intended use by allowing visual inspection of internal fluid pathways during operation, thereby enabling early detection of air bubbles or particulate matter that could pose a risk to patient safety. The specified wall thickness of 3.0 mm was validated through mechanical stress testing (report TD-2023-001) to withstand a maximum internal pressure of 300 kPa, which is three times the normal operating pressure, ensuring structural integrity under foreseeable fault conditions.
Risk Management Fileの要約と残存リスクの正当化
リスク管理ファイルの要約では、特定された全てのリスクが適切に管理されていることを示す必要があります。ここでのポイントは、リスクコントロール措置の有効性をデータで示すことと、どうしてもゼロにできない「残存リスク」をいかに正当化するかです。
よくある誤りは、「ユーザー教育」や「取扱説明書への記載」のみをリスクコントロール策として挙げることです。これらは「情報による安全性」に分類され、他の設計上の対策が優先されます。
例えば、感染リスクに対するコントロールとして「滅菌」を挙げた場合、その滅菌サイクルが微生物学的に有効であることを示す滅菌バリデーションデータを参照する必要があります。
- リスクを特定し、見積もる(深刻度と発生頻度)。
- 設計変更、防護策、情報提供などのコントロール策を実施。
- コントロール実施後のリスクレベルを再評価。
- それでも許容できない(残存)リスクがある場合、得られる臨床的メリットと比較し、利益リスク比が有利であることを論証する。
Clinical Evaluation Report (CER) の結論部分のまとめ方
CERの結論は、全ての臨床データを総合的に判断し、製品の安全性と性能が意図された用途において受け入れられることを宣言する重要な部分です。臨床データには必ず不確実性や限界が存在します。これを隠すのではなく、正直に記載した上で、総合的な判断として利益がリスクを上回ることを論理的に示すことが鍵となります。
- データの限界を明記する:例えば、臨床試験の対象者数、追跡期間、比較対象に関する限界を率直に述べます。
- 不確実性を管理する計画を示す:PMCF(市場導入後臨床調査)計画を提示し、残る不確実性を市場導入後にどのようにモニタリングし、データを収集するかを説明します。
- 利益リスク比の総合評価:特定されたリスク(特に重大な残存リスク)と、患者にもたらされる臨床的メリット(疼痛軽減、診断精度向上、治療時間短縮など)を比較衡量します。
In conclusion, the clinical evaluation has demonstrated that the device performs as intended for the treatment of condition X. The main identified risks relate to potential tissue irritation (severity: minor) and device malfunction leading to under-treatment (severity: serious). These risks have been reduced as far as possible through design features (e.g., temperature control circuit) and are adequately addressed in the instructions for use. While the prospective clinical study was limited to 150 subjects with a 6-month follow-up, the data consistently show a significant improvement in primary efficacy endpoints compared to baseline. The benefit of providing a minimally invasive treatment option with a high success rate outweighs the identified residual risks. A comprehensive PMCF plan (plan-xxx) will be implemented to confirm long-term safety and performance.

技術ファイル作成の効率化と品質維持のためのプロセス
技術ファイルの品質は、単に個々の文書の完成度だけで決まるものではありません。膨大な文書を一貫性とトレーサビリティを持って管理し、組織的に検証し、審査への備えを整えるプロセス全体があって初めて、安定した品質と審査通過が可能になります。ここでは、効率的な作成と確実な品質維持を実現するための実践的な管理プロセスを解説します。
多様な文書を一貫性を持って管理する方法
技術ファイルには、仕様書、リスク分析、臨床評価報告書、試験報告書など、多岐にわたる文書が含まれます。これらをバラバラに管理すると、最新版の取り違いや参照不備が発生し、審査で重大な不適合となるリスクが高まります。効果的な管理のためには、文書管理システムの活用が不可欠です。
文書管理システムは、企業内の文書やファイルを電子的に一元管理するためのシステムです。これにより、文書の保存、検索、共有を効率的に行うことができます。重要なのは、バージョン管理機能とアクセス権限設定です。バージョン管理により、文書の更新履歴を記録し、誰がいつどのような変更を加えたかを明確に追跡できます。また、複数の担当者が共同で編集する際の混乱を防ぎます。
アクセス権限の設定では、文書の機密性に応じて、閲覧、編集、承認の権限をユーザーや部署ごとに細かく制御できます。例えば、特定の臨床データには臨床部門のみがアクセス可能とし、全ての文書に対する最終承認権限は品質保証部門に集中させるなど、役割に基づいた管理が可能です。これにより、情報の過剰な開示や誤った編集を防ぎ、セキュリティを確保しながら、必要な情報を必要な担当者が迅速に入手できる環境を構築できます。
- キーワード検索による文書の即時特定と業務効率の向上。
- 更新履歴の自動記録による確実なバージョンコントロール。
- 詳細なアクセス権限設定による機密情報保護とコンプライアンス対応。
- 災害時のデータ消失リスクに対するバックアップ機能による事業継続性の強化。
内部レビューと専門家査読(Expert Review)の実施手順
文書が完成したら、単一の部門だけでなく、多角的な視点から検証するレビュープロセスが品質を担保します。これは、規制対応、品質保証、研究開発、臨床データなど、各分野の専門知見を結集したクロスチェックです。
各セクションの担当者がドラフトを作成します。作成後、部門内で一次レビューを行い、明らかな誤りや記載漏れを修正します。
一次レビューを通過した文書を、関連する他部門に回覧します。例えば、設計仕様書をリスク管理担当者がチェックし、リスク分析と整合性が取れているかを確認します。この段階で、部門間の解釈の違いや矛盾点を洗い出します。
特に専門性の高いセクションや、新規性のある技術について、社内外の専門家による査読を実施します。臨床評価報告書であれば、該当疾患分野の臨床医や統計の専門家からの客観的なフィードバックは、審査官の信頼を得る上で極めて有効です。
全てのレビューコメントを反映し、最終版を作成します。品質保証部門や規制事務責任者など、権限を持つ担当者が最終承認を行い、文書管理システムで確定版としてリリースします。この確定版が審査に提出される唯一のバージョンとなります。
審査指摘(NC: Nonconformity)への効果的な対応準備
どんなに完璧に準備しても、Notified Bodyの審査官から不適合指摘が全く出ないことは稀です。重要なのは、指摘を恐れることではなく、迅速かつ適切に対応する準備を整えておくことです。そのための最も効果的な方法が、「想定質問リスト」の作成です。
想定質問リストとは、審査官が技術ファイルの各セクションに対して投げかける可能性のある質問や、弱点となり得る部分を事前に洗い出し、それに対する回答を用意した文書です。この作業を通じて、自社のファイルの弱点を客観的に認識し、説明不足の部分を補強できます。
想定質問リストの作成と活用ポイント
- 多角的な視点で質問を生成する:規制対応、臨床、品質保証、開発など、異なるバックグラウンドを持つメンバーでブレインストーミングを行います。「なぜこの試験方法を選んだのか」「このリスクに対してなぜその対策で十分なのか」など、審査官の立場で疑似的に質問を考えます。
- 回答は証拠と紐付けて明確に記述する:質問に対する回答は、単なる説明ではなく、技術ファイル内のどのセクションや、どの規格を根拠としているかを明確に示します。これにより、回答の裏付けが明確になります。
- 審査時の対応チームを事前に訓練する:想定質問リストを基に、審査インタビューに臨む担当者への模擬訓練を行います。質問に対して落ち着いて、一貫性のある回答ができるよう準備します。チーム内での回答方針の統一も図れます。
- 指摘を受けた際のプロセスを明確化する:不適合指摘を受領してから是正措置を提出するまでの内部プロセス(責任者、調査方法、是正案の承認フロー、期限管理)をあらかじめ定めておきます。これにより、指摘への対応が迅速化し、審査官への信頼性を高めることができます。
このように、技術ファイルの作成プロセスそのものを体系的に管理し、継続的に改善する姿勢が、MDR/IVDRの厳格な審査を乗り越えるための確かな基盤となります。